Questo post ha lo stesso titolo di una discussione avviata nel forum Scienza Laterale che raccoglie una serie di spunti e speculazioni teoriche sull'E-Cat di Andrea Rossi.
Il link alla prima pagina della discussione è il seguente: E-Cat e dintorni.
Partendo dall'intuizione che nell'E-Cat di Andrea Rossi possa avvenire un processo di graduale smaterializzazione dell'idrogeno con emissione di un treno di fotoni a bassa energia sono stati introdotti i concetti di massa fotonica e di carica fotonica dedicando ad essi diversi commenti all'interno della discussione citata.
In questo modo sono state gettate le basi per un'interpretazione unificata, semplice ed essenziale della materia e dell'energia.
Visualizzazione post con etichetta Teoria. Mostra tutti i post
Visualizzazione post con etichetta Teoria. Mostra tutti i post
Efficienza termomeccanica del vapore surriscaldato
Nel post precedente è stato introdotto il concetto di efficienza termomeccanica del vapore saturo.
Il surriscaldamento del vapore, ovvero l'innalzamento della sua temperatura oltre quella di vaporizzazione, permette di incrementare l'energia potenziale meccanica a fronte di un'ulteriore immissione di energia termica. Si noti però che tale energia termica supplementare deve essere fornita a una temperatura più elevata rispetto a quella di vaporizzazione.
Nell'immagine che segue sono rappresentati gli andamenti relativi a due diversi valori di pressione minima (0,1bar e 1bar) per varie condizioni di surriscaldamento (200°C in colore blu, 300°C in colore nero, 400°C in colore verde, 500°C in colore rosso). La curva in colore azzurro e la curva in colore fucsia sono relative all'assenza di surriscaldamento (vapore saturo).
Efficienza termomeccanica del vapore saturo
Il ciclo Rankine permette di ottenere grandi volumi di fluido in pressione fornendo la maggior parte dell'energia sotto forma di calore.
La parte di calore che si trasforma in energia potenziale meccanica sfruttabile dipende sia da temperatura e pressione del vapore prodotto sia dalla pressione minima a cui si può spingere l'espansione.
Se il fluido alla fine dell'espansione viene scaricato nell'ambiente la pressione minima sarà quella atmosferica, se invece il circuito è chiuso la pressione minima potrà assumere anche un valore inferiore.
Dato un valore di pressione minima è possibile determinare l'efficienza di conversione termomeccanica in funzione del valore della pressione massima.
Nel grafico che segue sono rappresentati gli andamenti relativi a due diversi valori di pressione minima. Per la curva fucsia la pressione minima è di 1bar e il vapore viene generato fornendo calore all'acqua liquida che si trova inizialmente a una temperatura di 99,6°C e alla pressione di 1bar, per quella azzurra la pressione minima è di 0,1bar e il vapore viene generato fornendo calore all'acqua liquida che si trova inizialmente a una temperatura di 45,8°C e alla pressione di 0,1bar. A titolo di confronto nello stesso grafico è stato riportato anche l'andamento del rendimento di Carnot (la cosa è possibile in quanto in presenza di vapore saturo la pressione individua univocamente le temperature operative).

L'immagine che segue mostra l'andamento dell'efficienza di conversione termomeccanica in funzione del rapporto pressorio.

I grafici mostrati sono relativi a vapore nello stato di saturazione.
Naturalmente in presenza di surriscaldamento i grafici cambiano e questo sarà l'argomento del prossimo post.
La parte di calore che si trasforma in energia potenziale meccanica sfruttabile dipende sia da temperatura e pressione del vapore prodotto sia dalla pressione minima a cui si può spingere l'espansione.
Se il fluido alla fine dell'espansione viene scaricato nell'ambiente la pressione minima sarà quella atmosferica, se invece il circuito è chiuso la pressione minima potrà assumere anche un valore inferiore.
Dato un valore di pressione minima è possibile determinare l'efficienza di conversione termomeccanica in funzione del valore della pressione massima.
Nel grafico che segue sono rappresentati gli andamenti relativi a due diversi valori di pressione minima. Per la curva fucsia la pressione minima è di 1bar e il vapore viene generato fornendo calore all'acqua liquida che si trova inizialmente a una temperatura di 99,6°C e alla pressione di 1bar, per quella azzurra la pressione minima è di 0,1bar e il vapore viene generato fornendo calore all'acqua liquida che si trova inizialmente a una temperatura di 45,8°C e alla pressione di 0,1bar. A titolo di confronto nello stesso grafico è stato riportato anche l'andamento del rendimento di Carnot (la cosa è possibile in quanto in presenza di vapore saturo la pressione individua univocamente le temperature operative).
L'immagine che segue mostra l'andamento dell'efficienza di conversione termomeccanica in funzione del rapporto pressorio.
I grafici mostrati sono relativi a vapore nello stato di saturazione.
Naturalmente in presenza di surriscaldamento i grafici cambiano e questo sarà l'argomento del prossimo post.
L'energia potenziale meccanica del vapore saturo
Nei post precedenti è stata valutata l'energia potenziale meccanica dei gas ideali e come essa si ripartisce nei due contributi isobaro ed adiabatico. Il calcolo è stato possibile perchè il comportamento dei gas ideali è descritto da semplici equazioni matematiche e quindi è possibile risolvere analiticamente il problema.
Nel caso del vapore l'analisi è più complessa in quanto il suo comportamento non è descrivibile con equazioni generali semplici e diventa necessario consultare i valori sperimentali tabulati. Questa operazione permette di costruire anche per il vapore i vari grafici già introdotti per il caso dei gas ideali.
Nella figura che segue è rappresentato l'andamento del contributo adiabatico in funzione del rapporto pressorio (Pmax/Pmin) per il vapore saturo. Nello stesso grafico sono presenti anche gli andamenti relativi alle tre tipologie di gas ideale già discussi nel post intitolato Energia potenziale meccanica dei gas - Seconda Parte .

Si noti che per il vapore sono stati rappresentati due andamenti fra loro molto simili che fanno riferimento a due diversi valori di Pmin (in colore fucsia per Pmin=1bar e in colore celeste per Pmin=0,1bar).
L'immagine mostra che a parità di rapporto pressorio il contributo adiabatico all'energia potenziale meccanica del vapore saturo è sempre maggiore di quello dei gas.
Per il vapore come per i gas è possibile individuare un valore ottimale per il rapporto di compressione, definito come rapporto fra il volume alla fine dell'espansione adiabatica (Vmax) e il volume all'inizio dell'espansione adiabatica (Vmin), che permette l'espansione completa del vapore fino alla pressione Pmin.
Il grafico di seguito mostra l'andamento del rapporto di compressione ottimale in funzione del rapporto pressorio per il vapore saturo (a Pmin=1bar e a Pmin=0,1bar) e gli andamenti relativi ai gas ideali.

Poichè nel caso dei gas gli andamenti sono di tipo rettilineo con equazione
log10 ( Rapporto di Compressione ) = ( 1/ gamma ) * log10 ( Rapporto Pressorio )
e l'andamento è prossimo alla linearità anche per il vapore saturo, è possibile fare una stima approssimata del suo ipotetico coefficiente gamma con questa relazione
gamma = log10 ( Rapporto Pressorio ) / log10 ( Rapporto di Compressione )
Graficando il valore gamma calcolato con la precedente relazione in funzione del rapporto pressorio si ottengono le curve mostrate di seguito.

Nel caso del vapore l'analisi è più complessa in quanto il suo comportamento non è descrivibile con equazioni generali semplici e diventa necessario consultare i valori sperimentali tabulati. Questa operazione permette di costruire anche per il vapore i vari grafici già introdotti per il caso dei gas ideali.
Nella figura che segue è rappresentato l'andamento del contributo adiabatico in funzione del rapporto pressorio (Pmax/Pmin) per il vapore saturo. Nello stesso grafico sono presenti anche gli andamenti relativi alle tre tipologie di gas ideale già discussi nel post intitolato Energia potenziale meccanica dei gas - Seconda Parte .
Si noti che per il vapore sono stati rappresentati due andamenti fra loro molto simili che fanno riferimento a due diversi valori di Pmin (in colore fucsia per Pmin=1bar e in colore celeste per Pmin=0,1bar).
L'immagine mostra che a parità di rapporto pressorio il contributo adiabatico all'energia potenziale meccanica del vapore saturo è sempre maggiore di quello dei gas.
Per il vapore come per i gas è possibile individuare un valore ottimale per il rapporto di compressione, definito come rapporto fra il volume alla fine dell'espansione adiabatica (Vmax) e il volume all'inizio dell'espansione adiabatica (Vmin), che permette l'espansione completa del vapore fino alla pressione Pmin.
Il grafico di seguito mostra l'andamento del rapporto di compressione ottimale in funzione del rapporto pressorio per il vapore saturo (a Pmin=1bar e a Pmin=0,1bar) e gli andamenti relativi ai gas ideali.
Poichè nel caso dei gas gli andamenti sono di tipo rettilineo con equazione
log10 ( Rapporto di Compressione ) = ( 1/ gamma ) * log10 ( Rapporto Pressorio )
e l'andamento è prossimo alla linearità anche per il vapore saturo, è possibile fare una stima approssimata del suo ipotetico coefficiente gamma con questa relazione
gamma = log10 ( Rapporto Pressorio ) / log10 ( Rapporto di Compressione )
Graficando il valore gamma calcolato con la precedente relazione in funzione del rapporto pressorio si ottengono le curve mostrate di seguito.
Energia potenziale meccanica dei gas - Seconda Parte
Questa pubblicazione approfondisce l'analisi iniziata nel post precedente esaminando situazioni più vicine alla realtà.
L'immagine che segue mostra graficamente come si ripartisce l'energia potenziale meccanica fra contributo isobaro (evidenziato in colore verde) e contributo adiabatico (in colore rosso) nel caso di un gas monoatomico.
La somma dell'area di colore verde e dell'area di colore rosso esprime l'energia potenziale meccanica totale. Il contributo isobaro è dato dal rapporto fra l'area verde e l'energia potenziale meccanica (area verde più area rossa), il contributo adiabatico è dato dal rapporto fra l'area rossa e l'energia potenziale meccanica (area verde più area rossa).

Il grafico mostra che nel caso di un gas monoatomico alla pressione di 2bar che espande fino alla pressione di 1bar il contributo isobaro è nettamente preponderante rispetto a quello adiabatico (precisamente l'82,6% contro il 17,4%).
La figura che segue mostra che all'aumentare della pressione del gas (Pmax) da 2bar a 10bar, mantenendo fissa la pressione finale a 1bar (Pmin), le proporzioni fra i due contributi cambiano.

Salendo ancora di pressione e spingendosi fino a 100bar il grafico tende ad assomigliare sempre di più a quello mostrato nel precedente post.

Le figure mostrano che all'aumentare di Pmax mantenendo Pmin costante a 1 bar, quindi all'aumentare del rapporto Pmax/Pmin, il contributo adiabatico aumenta mentre quello isobaro diminuisce.
Si noti inoltre che aumenta il rapporto di compressione, cioè quanto deve aumentare il volume per completare l'espansione adiabatica da Pmax fino a Pmin.
Di seguito viene riportato l'andamento del contributo adiabatico in funzione del rapporto Pmax/Pmin.

Le tre linee orizzontali sono state tracciate ai valori calcolati nel precedente post: la linea celeste al 60% (gas monoatomico), la linea arancione al 71,4% (gas biatomico) e la linea verde scuro a 77,8% (gas poliatomico).
La figura sopra mostra che in effetti queste tre linee rappresentano gli asintoti per il contributo adiabatico di ciascuno dei tre tipi di gas.
Per quanto riguarda il rapporto di compressione, definito come rapporto fra il volume alla fine dell'espansione adiabatica (Vmax) e il volume all'inizio dell'espansione adiabatica (Vmin), esiste un valore ottimale che permette di espandere il gas fino alla pressione Pmin.
Il grafico di seguito mostra l'andamento del rapporto di compressione ottimale in funzione del rapporto pressorio per i tre tipi di gas.

L'equazione generale delle tre linee rette in figura è la seguente
log10 ( Rapporto di Compressione ) = ( 1/ gamma ) * log10 ( Rapporto Pressorio )
Riarrangiando i termini si ottengono le relazioni che permettono di calcolare il rapporto di compressione dal rapporto pressorio e viceversa
Rapporto di Compressione = Vmax/Vmin = 10[(1/gamma)*log(Rapporto Pressorio)]
Rapporto Pressorio = Pmax/Pmin = 10[gamma*log(Rapporto di Compressione)]
L'immagine che segue mostra graficamente come si ripartisce l'energia potenziale meccanica fra contributo isobaro (evidenziato in colore verde) e contributo adiabatico (in colore rosso) nel caso di un gas monoatomico.
La somma dell'area di colore verde e dell'area di colore rosso esprime l'energia potenziale meccanica totale. Il contributo isobaro è dato dal rapporto fra l'area verde e l'energia potenziale meccanica (area verde più area rossa), il contributo adiabatico è dato dal rapporto fra l'area rossa e l'energia potenziale meccanica (area verde più area rossa).
Il grafico mostra che nel caso di un gas monoatomico alla pressione di 2bar che espande fino alla pressione di 1bar il contributo isobaro è nettamente preponderante rispetto a quello adiabatico (precisamente l'82,6% contro il 17,4%).
La figura che segue mostra che all'aumentare della pressione del gas (Pmax) da 2bar a 10bar, mantenendo fissa la pressione finale a 1bar (Pmin), le proporzioni fra i due contributi cambiano.
Salendo ancora di pressione e spingendosi fino a 100bar il grafico tende ad assomigliare sempre di più a quello mostrato nel precedente post.
Le figure mostrano che all'aumentare di Pmax mantenendo Pmin costante a 1 bar, quindi all'aumentare del rapporto Pmax/Pmin, il contributo adiabatico aumenta mentre quello isobaro diminuisce.
Si noti inoltre che aumenta il rapporto di compressione, cioè quanto deve aumentare il volume per completare l'espansione adiabatica da Pmax fino a Pmin.
Di seguito viene riportato l'andamento del contributo adiabatico in funzione del rapporto Pmax/Pmin.
Le tre linee orizzontali sono state tracciate ai valori calcolati nel precedente post: la linea celeste al 60% (gas monoatomico), la linea arancione al 71,4% (gas biatomico) e la linea verde scuro a 77,8% (gas poliatomico).
La figura sopra mostra che in effetti queste tre linee rappresentano gli asintoti per il contributo adiabatico di ciascuno dei tre tipi di gas.
Per quanto riguarda il rapporto di compressione, definito come rapporto fra il volume alla fine dell'espansione adiabatica (Vmax) e il volume all'inizio dell'espansione adiabatica (Vmin), esiste un valore ottimale che permette di espandere il gas fino alla pressione Pmin.
Il grafico di seguito mostra l'andamento del rapporto di compressione ottimale in funzione del rapporto pressorio per i tre tipi di gas.
L'equazione generale delle tre linee rette in figura è la seguente
log10 ( Rapporto di Compressione ) = ( 1/ gamma ) * log10 ( Rapporto Pressorio )
Riarrangiando i termini si ottengono le relazioni che permettono di calcolare il rapporto di compressione dal rapporto pressorio e viceversa
Rapporto di Compressione = Vmax/Vmin = 10[(1/gamma)*log(Rapporto Pressorio)]
Rapporto Pressorio = Pmax/Pmin = 10[gamma*log(Rapporto di Compressione)]
Energia potenziale meccanica dei gas
L'energia potenziale meccanica di un gas è il massimo lavoro di volume ottenibile dalla sua completa espansione. Per un dato volume di gas (V) ad una certa pressione (P), il massimo lavoro di volume ottenibile è calcolabile considerando un processo di espansione isobara alla pressione P dal volume 0 al volume V e una successiva espansione adiabatica fino a Pfinale=0.
L'immagine che segue illustra graficamente i due processi nel piano P-V.

Al processo di espansione isobara è associato un lavoro di volume pari a
Lisobara = P * V
che nell'immagine precedente corrisponde all'area di colore verde.
Il lavoro di volume associato al processo di espansione adiabatica è invece dato da
Ladiabatica = P * Vgamma * [ 1 / ( 1 - gamma ) ] * [ Vfinale(1 - gamma) - V(1-gamma) ] =
= P * Vgamma * [ 1 / ( 1 - gamma ) ] * [ 0 - V(1-gamma) ] =
= - P * V[gamma + ( 1 - gamma )] * [ 1 / ( 1 - gamma ) ] =
= - P * V * [ 1 / ( 1 - gamma ) ] =
= P * V * [ 1 / ( gamma - 1 ) ]
Poichè nel secondo passaggio si sfrutta il fatto che per Vfinale tendente a infinito
Vfinale(1 - gamma) = 0
la relazione finale trovata
Ladiabatica = P * V * [ 1 / ( gamma - 1 ) ]
vale solo ed esclusivamente nel caso in cui la pressione alla fine dell'espansione adiabatica sia nulla.
Il lavoro adiabatico corrisponde all'area di colore rosso.
Il lavoro complessivo è dato dalla somma dei due contributi
L = Lisobara + Ladiabatica =
= P * V + P * V * [ 1 / ( gamma - 1 ) ] =
= P * V * { 1 + [ 1 / ( gamma - 1 ) ] } =
= P * V * { [ ( gamma - 1 ) + 1 ] / ( gamma - 1 ) } =
= P * V * [ gamma / ( gamma - 1 ) ]
Il lavoro di volume massimo ottenibile dipende perciò linearmente sia dalla pressione che dal volume di gas e il coefficiente di proporzionalità
[ gamma / ( gamma - 1 ) ]
dipende dal tipo di gas.
Un'altra osservazione di fondamentale importanza è che il contributo isobaro e quello adiabatico non dipendono dalla pressione, ma solo dal tipo di gas.
Contributo isobaro = Lisobara / L = P * V / { P * V * [ gamma / ( gamma - 1 ) ] } =
= 1 / [ gamma / ( gamma - 1 ) ] = ( gamma - 1 ) / gamma
Contributo adiabatico = Ladiabatica / L = { P * V * [ 1 / ( gamma - 1 ) ] } / { P * V * [ gamma / ( gamma - 1 ) ] } =
= { [ 1 / ( gamma - 1 ) ] } / { [ gamma / ( gamma - 1 ) ] } =
= 1 / gamma
Nella tabella che segue sono stati raccolti i dati relativi ai tre gas ideali (monoatomico, biatomico e poliatomico).
I numeri mostrano che il contributo adiabatico supera sempre il contributo isobaro e che il divario aumenta nel passaggio da gas monoatomico a gas biatomico e a gas poliatomico.
L'analisi proposta in questa sede è solo teorica perchè nelle situazioni reali l'espansione non avviene mai fino a pressione nulla.
Dal punto di vista applicativo è di maggiore interesse il calcolo dell'energia potenziale meccanica di un gas riferita ad una pressione di fine espansione non nulla. Questo aspetto sarà l'argomento del prossimo post.
L'immagine che segue illustra graficamente i due processi nel piano P-V.

Al processo di espansione isobara è associato un lavoro di volume pari a
Lisobara = P * V
che nell'immagine precedente corrisponde all'area di colore verde.
Il lavoro di volume associato al processo di espansione adiabatica è invece dato da
Ladiabatica = P * Vgamma * [ 1 / ( 1 - gamma ) ] * [ Vfinale(1 - gamma) - V(1-gamma) ] =
= P * Vgamma * [ 1 / ( 1 - gamma ) ] * [ 0 - V(1-gamma) ] =
= - P * V[gamma + ( 1 - gamma )] * [ 1 / ( 1 - gamma ) ] =
= - P * V * [ 1 / ( 1 - gamma ) ] =
= P * V * [ 1 / ( gamma - 1 ) ]
Poichè nel secondo passaggio si sfrutta il fatto che per Vfinale tendente a infinito
Vfinale(1 - gamma) = 0
la relazione finale trovata
Ladiabatica = P * V * [ 1 / ( gamma - 1 ) ]
vale solo ed esclusivamente nel caso in cui la pressione alla fine dell'espansione adiabatica sia nulla.
Il lavoro adiabatico corrisponde all'area di colore rosso.
Il lavoro complessivo è dato dalla somma dei due contributi
L = Lisobara + Ladiabatica =
= P * V + P * V * [ 1 / ( gamma - 1 ) ] =
= P * V * { 1 + [ 1 / ( gamma - 1 ) ] } =
= P * V * { [ ( gamma - 1 ) + 1 ] / ( gamma - 1 ) } =
= P * V * [ gamma / ( gamma - 1 ) ]
Il lavoro di volume massimo ottenibile dipende perciò linearmente sia dalla pressione che dal volume di gas e il coefficiente di proporzionalità
[ gamma / ( gamma - 1 ) ]
dipende dal tipo di gas.
Un'altra osservazione di fondamentale importanza è che il contributo isobaro e quello adiabatico non dipendono dalla pressione, ma solo dal tipo di gas.
Contributo isobaro = Lisobara / L = P * V / { P * V * [ gamma / ( gamma - 1 ) ] } =
= 1 / [ gamma / ( gamma - 1 ) ] = ( gamma - 1 ) / gamma
Contributo adiabatico = Ladiabatica / L = { P * V * [ 1 / ( gamma - 1 ) ] } / { P * V * [ gamma / ( gamma - 1 ) ] } =
= { [ 1 / ( gamma - 1 ) ] } / { [ gamma / ( gamma - 1 ) ] } =
= 1 / gamma
Nella tabella che segue sono stati raccolti i dati relativi ai tre gas ideali (monoatomico, biatomico e poliatomico).
| TIPO DI GAS | Gamma | Contributo isobaro | Contributo adiabatico |
| Monoatomico | 5/3 | 2/5 = 0,400 (40,0%) | 3/5 = 0,600 (60,0%) |
| Biatomico | 7/5 | 2/7 = 0,286 (28,6%) | 5/7 = 0,714 (71,4%) |
| Poliatomico | 9/7 | 2/9 = 0,222 (22,2%) | 7/9 = 0,778 (77,8%) |
I numeri mostrano che il contributo adiabatico supera sempre il contributo isobaro e che il divario aumenta nel passaggio da gas monoatomico a gas biatomico e a gas poliatomico.
L'analisi proposta in questa sede è solo teorica perchè nelle situazioni reali l'espansione non avviene mai fino a pressione nulla.
Dal punto di vista applicativo è di maggiore interesse il calcolo dell'energia potenziale meccanica di un gas riferita ad una pressione di fine espansione non nulla. Questo aspetto sarà l'argomento del prossimo post.
La trasformazione isoentalpica del vapore
Mentre l'espansione isoentalpica dei gas ideali non presenta particolari difficoltà, nel caso del vapore il problema si complica notevolmente.
Come per lo studio dell'espansione adiabatica, anche in questo caso risulta di estrema utilità il diagramma di Mollier H-S (diagramma entalpia-entropia).
Nel piano H-S l'espansione isoentalpica è rappresentata con una linea rettilinea orizzontale in cui lo stato iniziale è posizionato a sinistra, mentre quello finale è a destra.
In questo post verranno considerate due situazioni estreme: l'espansione isoentalpica di vapore surriscaldato e l'espansione isoentalpica di vapore saturo in presenza di frazione condensata (titolo del vapore inferiore a 1).
VAPORE SURRISCALDATO
L'immagine che segue rappresenta un diagramma di Mollier con le sole trasformazioni di interesse.

Nel diagramma sono presenti tre isobare: P=10bar (colore fucsia e azzurro chiaro), P=1bar (colore azzurro scuro) e P=0,1bar (colore viola).
La curva rossa rappresenta lo stato di vapore saturo secco (assenza di frazione condensata, titolo del vapore pari a 1). I punti al di sopra di questa linea rappresentano stati di vapore surriscaldato, i punti al di sotto rappresentano stati in cui è presente vapore saturo ma anche fase liquida (titolo del vapore inferiore a 1).
La curva blu rappresenta lo stato di liquido saturo (assenza di fase vapore, titolo del vapore pari a 0).
Nel tratto compreso fra la curva del liquido saturo (colore blu) e la curva del vapore saturo secco (colore rosso) coesistono la fase liquida e la fase vapore e pertanto le tre isobare sono anche isoterme a T=179,88°C (P=10bar), T=99,61°C (P=1bar) e a T=45,806°C (P=0,1bar).
Nella zona del vapore surriscaldato (la zona sopra alla linea rossa), l'isobara non è più un'isoterma e tale aspetto è mostrato dalla isoterma a 179,88°C (colore verde scuro) che inizia dallo stato di vapore saturo secco a 10bar e continua verso destra con andamento asintotico con asintoto orizzontale cioè con andamento asintotico di tipo isoentalpico.
Assumendo il punto A (P=1bar, T=179,88°C) come stato iniziale per una trasformazione isoentalpica, con il procedere dell'espansione ci si sposterà orizzontalmente verso destra.
Ipotizzando di voler ridurre la pressione a 0,1bar è necessario avanzare fino ad intersecare la linea viola (isobara a P=0,1bar).
Il tratto che rappresenta la trasformazione isoentalpica è quindi un segmento rettilineo orizzontale. Nel grafico mostrato risulta sovrapposto esattamente alla linea verde (trasformazione isotermica a T=179,88°C), ma in realtà non lo sono perfettamente.
Infatti, tabelle alla mano, si trova che la trasformazione isoentalpica termina alla pressione di 0,1bar con una temperatura di 177,38°C contro i 179,88°C iniziali.
La differenza di temperatura è comunque estremamente contenuta (2,5°C).
A titolo di confronto, se la temperatura dello stato iniziale fosse stata 250°C, quindi uno stato maggiormente surriscaldato, sempre consultando le tabelle si individua una temperatura finale di 248,5°C (l'abbassamento di temperatura passa da 2,5°C a 1,5°C).
Pertanto al crescere del surriscaldamento, il vapore tende a comportarsi sempre più come un gas ideale.
VAPORE SATURO IN PRESENZA DI FRAZIONE CONDENSATA
L'immagine che segue rappresenta un diagramma di Mollier con le sole trasformazioni di interesse.

Assumendo il punto C (P=1bar, T=99,61°C, Frazione condensata = 4,03%) come stato iniziale per una trasformazione isoentalpica, con il procedere dell'espansione ci si sposterà orizzontalmente.
Ipotizzando di voler portare la pressione a 0,1bar è necessario procedere orizzontalmente verso destra fino ad intersecare la linea viola (isobara a P=0,1bar). In questa trasformazione l'incrocio avviene nel punto D (P=0,1bar, T=45,806°C, Frazione condensata = 0%).
Nel caso particolare mostrato in figura l'intersezione avviene nel punto che rappresenta lo stato di vapore saturo secco a 0,1bar.
Nell'espansione isoentalpica si osserva perciò una significativa diminuzione della frazione condensata (e il titolo del vapore conseguentemente aumenta), cioè risulta accompagnata da un processo di vaporizzazione.
Inoltre l'abbassamento di temperatura associato a questa trasformazione è di 53,804°C (=99,61°C-45,806°C) e quindi il raffreddamento è molto maggiore rispetto a quello riscontrato nell'espansione isoentalpica del vapore surriscaldato.
Come prevedibile, all'abbassarsi della temperatura il comportamento del vapore diverge in modo sempre più sostanziale da quello relativo al gas ideale.
La trasformazione isoentalpica
Un gas compie una trasformazione isoentalpica quando espande in assenza di scambi termici con l'esterno e senza che venga prelevato lavoro di volume.
Se il gas è ideale, la sua temperatura resta costante durante il processo di espansione.
Si tratta pertanto di una trasformazione distinta da quella nota con il nome di adiabatica in quanto quest'ultima avviene in presenza di lavoro di volume e la temperatura alla fine del processo è sempre diversa da quella di partenza (e fra l'altro dipende anche dal tipo di gas).
In figura è mostrato un sistema composto da due camere.

Nella camera di sinistra è presente un certo quantitativo di gas ideale alla pressione P1 e alla temperatura T1.
Nella camera di destra è presente il vuoto assoluto: P2 = 0.
In un certo istante le due camere vengono messe in comunicazione fra loro con un piccolissimo foro. La pressione nella camera di sinistra diminuisce mentre la pressione nella camera di destra sale.
In queste condizioni non viene prelevato lavoro di volume e se sono assenti anche gli scambi termici la trasformazione è di tipo isoentalpico; la temperatura del gas non varia durante il processo.

Alla fine del processo, nelle due camere è presente la stessa pressione P3. Se il volume delle due camere è lo stesso allora P3 = P1/2.
Anche la temperatura è uguale nelle due camere e pari a T1.

Dal punto di vista teorico il modo più semplice per tornare allo stato iniziale è agendo dall'esterno con un pistone in condizioni isotermiche.

Si compie lavoro sul sistema gas per spiazzarlo dalla camera di destra e riportarlo interamente nella camera di sinistra.
Dato che la trasformazione è stata scelta di tipo isotermico, il lavoro fatto sul gas è uguale (per definizione) al calore che deve essere dissipato per mantenere la temperatura costante.

Alla fine di questa operazione il gas è di nuovo contenuto interamente nella camera di sinistra alla temperatura T1 e quindi anche alla pressione P1, mentre la camera destra è di nuovo vuota: P2=0. In pratica è stato possibile tornare al punto di partenza sfruttando una trasformazione isoterma.

L'isoentalpica è una trasformazione spontanea e quindi irreversibile (l'entropia del sistema aumenta) e se il gas è ideale la sua temperatura resta costante nel corso della trasformazione.
Tuttavia nel caso dei gas reali si osservano deviazioni della temperatura. Il fenomeno è noto con il nome di effetto Joule-Thomson e dipende sia dalla temperatura sia dalla pressione.
Anche se tali scostamenti sono di modesta entità rispetto a quelli che si osservano nei processi di espansione adiabatici, sono comunque significativi e la loro esistenza viene sfruttata nella macchina di Linde.
Si noti che a pressione atmosferica non tutti i gas reali si raffreddano a seguito di un'espansione isoentalpica. Alcuni hanno un comportamento opposto: se la loro temperatura di partenza è superiore a un determinato valore (temperatura di inversione Joule-Thomson) si riscaldano. Nel caso dell'idrogeno e dell'elio tale temperatura limite è molto più bassa di 0°C.
L'espansione adiabatica del vapore nel diagramma di Mollier
Per analizzare i processi di espansione adiabatica del vapore, invece dell'approccio numerico, è possibile adottarne uno di tipo grafico che si basa sull'uso del diagramma di Mollier.
Questo diagramma concentra una moltitudine di informazioni: proprio per questo appare di una certa complessità e al primo impatto molte persone rinunciano alla sua comprensione e al suo utilizzo.
Per agevolarne la comprensione è stato scelto di mostrare la costruzione in vari passaggi di una sua versione semplificata in cui sono riportate solo le curve di interesse.
Il diagramma di Mollier è costruito sul piano H-S, cioè l'entalpia viene graficata in funzione dell'entropia.
Senza entrare nel dettaglio del significato fisico dell'entropia, non necessaria ai fini dell'utilizzo del diagramma, al lettore è sufficiente sapere che una trasformazione adiabatica (e più precisamente adiabatica reversibile) è una trasformazione di tipo isoentropico, cioè a entropia costante. Questo vuol dire che nel piano H-S l'adiabatica viene rappresentata con un tratto lineare verticale.
Per quanto concerne l'entalpia si rimanda a quanto già scritto fermo restando che per i contenuti trattati in questo post risulta di secondaria importanza. Verrà ripreso e spiegato estesamente come interpretarla al momento opportuno in altri scritti.
Nell'immagine che segue sono stati graficati i valori dell'entalpia in funzione dell'entropia relativi allo stato liquido e allo stato di vapore saturo.

La curva blu mostra l'andamento dello stato liquido per pressioni da 0,1bar fino alla pressione critica, la curva rossa mostra l'andamento dello stato di vapore saturo dalla pressione critica fino alla pressione di 0,1bar.
Queste due curve separano due zone del piano. Al di sopra delle curve si trovano i punti che rappresentano stati di vapore surriscaldato. Al di sotto delle curve è localizzata la zona di coesistenza del liquido con la fase di vapore saturo.
Si noti che nel punto a 0,1 bar della curva blu la frazione condensata è pari al 100%, cioè è presente la sola fase liquida.
La frazione condensata è invariata (cioè è sempre pari al 100%) per tutta l'estensione della curva blu fino al punto critico.
Nel punto critico perde di significato la distinzione fra liquido e vapore.
La curva rossa è relativa allo stato di vapore saturo in cui è assente la fase liquida: la frazione condensata è pari allo 0%.
Anche se il valore della frazione condensata nella curva del vapore è stato indicato solo nel punto in cui la pressione è pari a 0,1bar essa risulta invariata (cioè sempre pari allo 0%) per tutta l'estensione della curva rossa.
Nell'immagine che segue è stata aggiunta la curva che descrive la trasformazione isobara a 10bar che parte dallo stato liquido alla temperatura di 179,9°C (temperatura di vaporizzazione a 10bar) per arrivare allo stato di vapore surriscaldato alla pressione di 10bar e alla temperatura di 550°C.

Il tratto di curva di colore fucsia rappresenta il processo di vaporizzazione che avviene a pressione costante (10bar) e temperatura costante (179,9°C).
Quando il sistema si trova in uno dei punti di questa curva sono presenti sia il liquido che il vapore saturo. Le linee nere rappresentano stati a frazione condensata costante (il valore di quest'ultima è indicato in prossimità del punto di inizio della curva).
Il tratto di curva di colore celeste rappresenta il processo di surriscaldamento isobaro a 10bar da 179,9°C a 550°C.
Nell'immagine che segue è stata aggiunta la curva che rappresenta l'isobara alla pressione di 1bar (curva di colore blu chiaro).
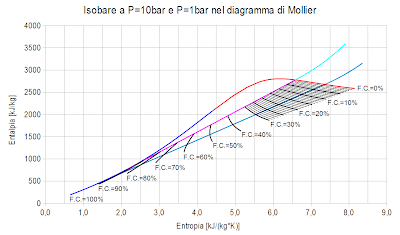
Si noti che le due curve isobare scelte sono le stesse adottate negli esempi proposti per il ciclo Rankine del vapore saturo e per il ciclo Rankine del vapore surriscaldato.
Ipotizzando che lo stato di partenza dell'espansione adiabatica sia il vapore saturo a 10bar e che l'espansione adiabatica avvenga fino alla pressione di 1 bar, la trasformazione è quella rappresentata dalla linea gialla verticale.

Per stabilire la frazione condensata si valuta guardando sulle curve nere qual è il valore che più si avvicina alla intersezione fra la linea verticale gialla (adiabatica) e la curva blu chiaro (isobara a 1 bar). Cliccando sul grafico è possibile visualizzare un'immagine a risoluzione più elevata.
Si trova che il valore della frazione condensata è prossimo al 13% in perfetto accordo con quanto calcolato nel post intitolato "L'espansione adiabatica del vapore saturo - Episodio 02".
L'ultima immagine proposta è relativa ad un'espansione adiabatica in cui lo stato iniziale è il vapore a 10bar surriscaldato a 370°C.

In questo caso, l'intersezione fra la curva gialla e la curva blu chiaro avviene in corrispondenza della curva rossa: lo stato finale è quello del vapore saturo a 1bar in cui la frazione condensata è assente.
Detto in altre parole, la costruzione in figura mostra che l'espansione adiabatica del vapore da 10bar e 370°C fino a 1bar avviene senza processi di condensazione perchè il regime di saturazione viene raggiunto solo alla fine dell'espansione.
Questo diagramma concentra una moltitudine di informazioni: proprio per questo appare di una certa complessità e al primo impatto molte persone rinunciano alla sua comprensione e al suo utilizzo.
Per agevolarne la comprensione è stato scelto di mostrare la costruzione in vari passaggi di una sua versione semplificata in cui sono riportate solo le curve di interesse.
Il diagramma di Mollier è costruito sul piano H-S, cioè l'entalpia viene graficata in funzione dell'entropia.
Senza entrare nel dettaglio del significato fisico dell'entropia, non necessaria ai fini dell'utilizzo del diagramma, al lettore è sufficiente sapere che una trasformazione adiabatica (e più precisamente adiabatica reversibile) è una trasformazione di tipo isoentropico, cioè a entropia costante. Questo vuol dire che nel piano H-S l'adiabatica viene rappresentata con un tratto lineare verticale.
Per quanto concerne l'entalpia si rimanda a quanto già scritto fermo restando che per i contenuti trattati in questo post risulta di secondaria importanza. Verrà ripreso e spiegato estesamente come interpretarla al momento opportuno in altri scritti.
Nell'immagine che segue sono stati graficati i valori dell'entalpia in funzione dell'entropia relativi allo stato liquido e allo stato di vapore saturo.

La curva blu mostra l'andamento dello stato liquido per pressioni da 0,1bar fino alla pressione critica, la curva rossa mostra l'andamento dello stato di vapore saturo dalla pressione critica fino alla pressione di 0,1bar.
Queste due curve separano due zone del piano. Al di sopra delle curve si trovano i punti che rappresentano stati di vapore surriscaldato. Al di sotto delle curve è localizzata la zona di coesistenza del liquido con la fase di vapore saturo.
Si noti che nel punto a 0,1 bar della curva blu la frazione condensata è pari al 100%, cioè è presente la sola fase liquida.
La frazione condensata è invariata (cioè è sempre pari al 100%) per tutta l'estensione della curva blu fino al punto critico.
Nel punto critico perde di significato la distinzione fra liquido e vapore.
La curva rossa è relativa allo stato di vapore saturo in cui è assente la fase liquida: la frazione condensata è pari allo 0%.
Anche se il valore della frazione condensata nella curva del vapore è stato indicato solo nel punto in cui la pressione è pari a 0,1bar essa risulta invariata (cioè sempre pari allo 0%) per tutta l'estensione della curva rossa.
Nell'immagine che segue è stata aggiunta la curva che descrive la trasformazione isobara a 10bar che parte dallo stato liquido alla temperatura di 179,9°C (temperatura di vaporizzazione a 10bar) per arrivare allo stato di vapore surriscaldato alla pressione di 10bar e alla temperatura di 550°C.

Il tratto di curva di colore fucsia rappresenta il processo di vaporizzazione che avviene a pressione costante (10bar) e temperatura costante (179,9°C).
Quando il sistema si trova in uno dei punti di questa curva sono presenti sia il liquido che il vapore saturo. Le linee nere rappresentano stati a frazione condensata costante (il valore di quest'ultima è indicato in prossimità del punto di inizio della curva).
Il tratto di curva di colore celeste rappresenta il processo di surriscaldamento isobaro a 10bar da 179,9°C a 550°C.
Nell'immagine che segue è stata aggiunta la curva che rappresenta l'isobara alla pressione di 1bar (curva di colore blu chiaro).

Si noti che le due curve isobare scelte sono le stesse adottate negli esempi proposti per il ciclo Rankine del vapore saturo e per il ciclo Rankine del vapore surriscaldato.
Ipotizzando che lo stato di partenza dell'espansione adiabatica sia il vapore saturo a 10bar e che l'espansione adiabatica avvenga fino alla pressione di 1 bar, la trasformazione è quella rappresentata dalla linea gialla verticale.

Per stabilire la frazione condensata si valuta guardando sulle curve nere qual è il valore che più si avvicina alla intersezione fra la linea verticale gialla (adiabatica) e la curva blu chiaro (isobara a 1 bar). Cliccando sul grafico è possibile visualizzare un'immagine a risoluzione più elevata.
Si trova che il valore della frazione condensata è prossimo al 13% in perfetto accordo con quanto calcolato nel post intitolato "L'espansione adiabatica del vapore saturo - Episodio 02".
L'ultima immagine proposta è relativa ad un'espansione adiabatica in cui lo stato iniziale è il vapore a 10bar surriscaldato a 370°C.

In questo caso, l'intersezione fra la curva gialla e la curva blu chiaro avviene in corrispondenza della curva rossa: lo stato finale è quello del vapore saturo a 1bar in cui la frazione condensata è assente.
Detto in altre parole, la costruzione in figura mostra che l'espansione adiabatica del vapore da 10bar e 370°C fino a 1bar avviene senza processi di condensazione perchè il regime di saturazione viene raggiunto solo alla fine dell'espansione.
L'espansione adiabatica del vapore saturo - Episodio 02
Nel post precedente è stato presentato e discusso il metodo per risolvere numericamente il problema dell'espansione adiabatica del vapore saturo.
In questo post verrà applicata la metodologia suddividendo l'espansione in un numero crescente di step (1, 2, 3, 9 e 20). Vedremo che all'aumentare delle suddivisioni la frazione condensata e il lavoro di volume tendono progressivamente a diminuire convergendo comunque rapidamente ad un valore asintotico.
Per snellire la trattazione vengono mostrati direttamente i grafici che rappresentano l'espansione nel piano P-V e delle tabelle che raccolgono i valori numerici delle grandezze fisiche coinvolte.


Le immagini e le tabelle mostrano che nel passaggio da 9 a 20 step le variazioni sull'andamento sono estremamente limitate. Il lavoro di volume varia da 348,2kJ a 345,1kJ (-0,9%) e la frazione condensata si abbassa dal 13,0% al 12,8%.
Per questo motivo i 20 step possono essere considerati sufficientemente precisi da ritenersi rappresentativi del processo.
A questo punto il passo successivo è l'interpolazione dei punti individuati nel grafico a 20 step con una curva. Trattandosi di un'espansione adiabatica, l'equazione scelta per l'interpolazione ha la forma P*Vgamma=costante.
Il miglior valore di gamma per l'espansione adiabatica del vapore saturo da 10bar a 1bar risulta essere pari a 1,138.
Nell'immagine che segue sono mostrati i punti del grafico a 20 step e l'interpolata.

Abbiamo già visto che la formula che permette di calcolare l'area sottesa da una curva della forma P=costante/Vgamma è la seguente:

Per l'esempio proposto il lavoro di volume risulta uguale a 343,8kJ (in perfetto accordo con quello riportato nell'ultima tabella che è pari a 345,1kJ).
In questo post è stato dimostrato che l'espansione abiabatica del vapore saturo da 10bar a 1bar nel piano P-V può essere rappresentata con ottima approssimazione da una curva di equazione P*Vgamma=costante con gamma=1,138.
Si segnala che tale interpolazione è valida solo per un'espansione che inizia a 10bar e termina a 1 bar ed estenderla a trasformazioni con pressione inziale o finale diverse può portare a errori di valutazione.
In questo post verrà applicata la metodologia suddividendo l'espansione in un numero crescente di step (1, 2, 3, 9 e 20). Vedremo che all'aumentare delle suddivisioni la frazione condensata e il lavoro di volume tendono progressivamente a diminuire convergendo comunque rapidamente ad un valore asintotico.
Per snellire la trattazione vengono mostrati direttamente i grafici che rappresentano l'espansione nel piano P-V e delle tabelle che raccolgono i valori numerici delle grandezze fisiche coinvolte.

| ESPANSIONE ADIABATICA DI 1 kg DI VAPORE SATURO (valutazione a 1 step) | ||
| GRANDEZZA FISICA | VALORE INIZIALE | VALORE FINALE |
| Pressione | 10 bar | 1 bar |
| Temperatura | 179,9°C | 99,6°C |
| Frazione condensata | 0% | 24,8% |
| Volume vapore | 0,19436 m3 | 1,27451 m3 |
| Volume liquido | 0 m3 | 0,00026 m3 |
| Volume complessivo | 0,19436 m3 | 1,27477 m3 |
| Lavoro di volume | 594,2 kJ | |

| ESPANSIONE ADIABATICA DI 1 kg DI VAPORE SATURO (valutazione a 2 step) | ||
| GRANDEZZA FISICA | VALORE INIZIALE | VALORE FINALE |
| Pressione | 10 bar | 1 bar |
| Temperatura | 179,9°C | 99,6°C |
| Frazione condensata | 0% | 16,1% |
| Volume vapore | 0,19436 m3 | 1,42152 m3 |
| Volume liquido | 0 m3 | 0,00017 m3 |
| Volume complessivo | 0,19436 m3 | 1,42169 m3 |
| Lavoro di volume | 413,0 kJ | |

| ESPANSIONE ADIABATICA DI 1 kg DI VAPORE SATURO (valutazione a 3 step) | ||
| GRANDEZZA FISICA | VALORE INIZIALE | VALORE FINALE |
| Pressione | 10 bar | 1 bar |
| Temperatura | 179,9°C | 99,6°C |
| Frazione condensata | 0% | 14,5% |
| Volume vapore | 0,19436 m3 | 1,44838 m3 |
| Volume liquido | 0 m3 | 0,00015 m3 |
| Volume complessivo | 0,19436 m3 | 1,44853 m3 |
| Lavoro di volume | 379,9 kJ | |

| ESPANSIONE ADIABATICA DI 1 kg DI VAPORE SATURO (valutazione a 9 step) | ||
| GRANDEZZA FISICA | VALORE INIZIALE | VALORE FINALE |
| Pressione | 10 bar | 1 bar |
| Temperatura | 179,9°C | 99,6°C |
| Frazione condensata | 0% | 13,0% |
| Volume vapore | 0,19436 m3 | 1,47407 m3 |
| Volume liquido | 0 m3 | 0,00013 m3 |
| Volume complessivo | 0,19436 m3 | 1,47420 m3 |
| Lavoro di volume | 348,2 kJ | |

| ESPANSIONE ADIABATICA DI 1 kg DI VAPORE SATURO (valutazione a 20 step) | ||
| GRANDEZZA FISICA | VALORE INIZIALE | VALORE FINALE |
| Pressione | 10 bar | 1 bar |
| Temperatura | 179,9°C | 99,6°C |
| Frazione condensata | 0% | 12,8% |
| Volume vapore | 0,19436 m3 | 1,47665 m3 |
| Volume liquido | 0 m3 | 0,00013 m3 |
| Volume complessivo | 0,19436 m3 | 1,47678 m3 |
| Lavoro di volume | 345,1 kJ | |
Le immagini e le tabelle mostrano che nel passaggio da 9 a 20 step le variazioni sull'andamento sono estremamente limitate. Il lavoro di volume varia da 348,2kJ a 345,1kJ (-0,9%) e la frazione condensata si abbassa dal 13,0% al 12,8%.
Per questo motivo i 20 step possono essere considerati sufficientemente precisi da ritenersi rappresentativi del processo.
A questo punto il passo successivo è l'interpolazione dei punti individuati nel grafico a 20 step con una curva. Trattandosi di un'espansione adiabatica, l'equazione scelta per l'interpolazione ha la forma P*Vgamma=costante.
Il miglior valore di gamma per l'espansione adiabatica del vapore saturo da 10bar a 1bar risulta essere pari a 1,138.
Nell'immagine che segue sono mostrati i punti del grafico a 20 step e l'interpolata.

Abbiamo già visto che la formula che permette di calcolare l'area sottesa da una curva della forma P=costante/Vgamma è la seguente:

Per l'esempio proposto il lavoro di volume risulta uguale a 343,8kJ (in perfetto accordo con quello riportato nell'ultima tabella che è pari a 345,1kJ).
In questo post è stato dimostrato che l'espansione abiabatica del vapore saturo da 10bar a 1bar nel piano P-V può essere rappresentata con ottima approssimazione da una curva di equazione P*Vgamma=costante con gamma=1,138.
Si segnala che tale interpolazione è valida solo per un'espansione che inizia a 10bar e termina a 1 bar ed estenderla a trasformazioni con pressione inziale o finale diverse può portare a errori di valutazione.
L'espansione adiabatica del vapore saturo - Episodio 01
Il primo post dedicato al mondo dei motori a transizione di fase liquido-vapore è stato quello relativo alla tensione di vapore dell'acqua.
Il grafico P-T mostrato in quel frangente può essere utilizzato per stabilire se il vapore acqueo si trova nel suo stato di saturazione: il vapore è saturo quando la sua temperatura e la sua pressione sono quelle di un punto appartenente alla curva della tensione di vapore in funzione della temperatura.
Per comodità viene riportato di seguito il grafico citato.

Per quanto già visto, l'espansione adiabatica di un gas ideale provoca un abbassamento della sua pressione e della sua temperatura.
Il vapore saturo ha un comportamento similare in quanto pressione e temperatura diminuiscono nell'espansione adiabatica, ma presenta una differenza fondamentale: al processo di espansione adiabatica del vapore saturo si accompagna una condensazione parziale del vapore.
Questo fenomeno libera calore e fa in modo che la pressione e la temperatura diminuiscano meno rapidamente rispetto ad un'analoga espansione di un gas.
In questo post viene presentato un approccio numerico/sperimentale che permette di stabilire l'andamento della pressione e della frazione condensata in funzione del grado di espansione del vapore.
STATO INIZIALE
Lo stato di partenza da cui comincia l'espansione è noto ed è costituito da una certa quantità di vapore saturo a pressione e temperatura definiti (Piniziale e Tiniziale).
Le equazioni riportate di seguito sono valide per il caso più generale in cui siano presenti entrambe le fasi (liquido e vapore) e vengono poi riportate al caso specifico in cui la frazione condensata sia assente nello stato iniziale.
m = mvapore saturo iniziale + mliquido iniziale
mvapore saturo iniziale = ( 1 - Frazione condensatainiziale ) * m = ( 1 - FCin ) * m
mliquido iniziale = Frazione condensatainiziale * m = FCin * m
Hvapore saturo @Piniziale(Tiniziale) = Hvap sat in = TABULATO
ρvapore saturo @Piniziale(Tiniziale) = ρvap sat in = TABULATO
Hliquido @Piniziale(Tiniziale) = Hliq in = TABULATO
ρliquido @Piniziale(Tiniziale) = ρliq in = TABULATO
quindi l'entalpia e l'energia interna dello stato iniziale risultano essere
Hin = Hvap sat in * mvapore saturo iniziale + Hliq in * mliquido iniziale =
= Hvap sat in * m * ( 1 - FCin ) + Hliq in * m * FCin
Uin = Hin + Pin * Vin =
= Hin + Pin * ( mvapore saturo iniziale / ρvap sat in + mliquido iniziale / ρliq in ) =
= Hin + Pin * [ ( 1 - FCin ) * m / ρvap sat in + FCin * m / ρliq in ]
Nel caso in cui lo stato iniziale sia costituito solo da vapore, la frazione condensata è nulla e le equazioni generali riportate appena incontrate si semplificano in
Hin = Hvap sat in * m
Uin = Hin + Pin * Vin = Hin + P * m / ρvap sat in
STATO FINALE
Per effetto del processo di espansione adiabatica una parte del vapore si condensa. Il liquido formato si va ad aggiungere all'eventuale frazione condensata già presente nello stato iniziale. Lo stato finale può quindi essere rappresentato come segue.
m = mvapore saturo iniziale + mliquido finale
mvapore saturo finale = ( 1 - Frazione condensatafinale ) * m = ( 1 - FCfin ) * m
mliquido finale = Frazione condensatafinale * m = FCfin * m
Hvapore saturo @Pfinale(Tfinale) = Hvap sat fin = TABULATO
ρvapore saturo @Pfinale(Tfinale) = ρvap sat fin = TABULATO
Hliquido @Pfinale(Tfinale) = Hliq fin = TABULATO
ρliquido @Pfinale(Tfinale) = ρliq fin = TABULATO
quindi l'entalpia e l'energia interna dello stato finale diventano
Hfin = Hvap sat fin * m * ( 1 - FCfin) + Hliq fin * m * FCfin
Ufin = Hfin + Pfin * Vfin =
= Hfin + Pfin * ( mvap sat fin / ρvap sat fin + mliq fin / ρliq fin ) =
= Hfin + Pfin * [ ( 1 - FCfinale ) * m / ρvap sat fin + FCfin * m / ρliq fin ]
Poichè in un'espansione adiabatica vale la relazione
L = -ΔU = - ( Ufin - Uin ) = Uin - Ufin
conoscendo il valore del lavoro diventa possibile determinare l'ammontare della frazione condensata.
Dal punto di vista matematico è conveniente adottare l'approssimazione lineare che consiste nell'assumere la curva di trasformazione sul piano P-V uguale ad un segmento che congiunge lo stato iniziale a quello finale. In questo caso il lavoro di volume è l'area di un trapezio rettangolo in cui l'altezza è data dalla variazione di volume, la base maggiore dalla pressione iniziale e la base minore dalla pressione finale
L = ( Pin + Pfin ) * ( Vfin - Vin ) / 2 =
= ( Pin + Pfin ) * [ ( mvap sat fin / ρvap sat fin + mliq fin / ρliq fin ) - ( mvap sat in / ρvap sat in + mliq in / ρliq in ) ] / 2 =
= ( Pin + Pfin ) * [ ( 1 - FCfin ) * m / ρvap sat fin + FCfin * m / ρliq fin - ( 1 - FCin ) * m / ρvap sat in + FCin * m / ρliq in ] / 2
Unendo quest'ultima equazione alle precedenti e con alcuni passaggi algebrici è possibile ottenere l'equazione per calcolare la frazione condensata

Di seguito viene proposto un esempio in cui vengono applicate le equazioni discusse.
ESEMPIO NUMERICO
STATO INIZIALE: 1kg di vapore saturo a 10bar (179,9°C)
m = mvapore = 1kg
mliquido = 0kg (la fase liquida è assente)
FCin = 0
L'entalpia specifica e la densità tabulati risultano essere
Hvapore saturo, @10bar(179,9°C) = 2.777,1 kJ kg-1
ρvapore saturo, @10bar(179,9°C) = 5,1451 kg m-3
quindi l'entalpia e l'energia interna dello stato iniziale diventano
Hin = Hvapore saturo, @10bar(179,9°C) * m =
= 2.777,1 kJ kg-1 * 1kg =
= 2.777,1kJ
Uin = Hin - Pin * m / ρvapore saturo, @10bar(179,9°C) =
2.777,1 kJ kg-1 * 1kg - 1.000kPa * 1kg / ( 5,1451 kg m-3 ) =
= 2.777,1kJ - 194,4kJ =
= 2.582,7kJ
STATO FINALE: Vapore saturo a 1 bar (99,6°C) e liquido a 1 bar e 99,6°C per una massa complessiva pari a 1kg
Le entalpie specifiche e le densità tabulate risultano essere
Hvapore saturo, @1bar(99,6°C) = 2.674,9 kJ kg-1
ρvapore saturo, @1bar(99,6°C) = 0,5904 kg m-3
Hliquido, @1bar e 99,6°C = 417,50 kJ kg-1
ρliquido, @1bar e 99,6°C = 958,63 kg m-3
Applicando l'equazione riportata sopra per il calcolo della frazione condensata si ottiene
Frazione condensata finale = FCfin = 0,2476 (24,76%)
da cui a cascata è possibile calcolare tutti gli altri valori
Hfin = Hvap saturo, @1bar(99,6°C) * ( 1 - Frazione condensata ) * m + Hliquido, @1bar e 99,6°C * Frazione condensata * m =
= 2.674,9 kJ kg-1 * ( 1 - 0,2476 ) * 1kg + 417,50 kJ kg-1 * 0,2476 * 1kg =
= 2.116,0kJ
Ufin = Hfin - P * [ ( 1 - FCfin ) * m / ρvapore saturo, @1bar(99,6°C) + FCfinale * m / ρvapore saturo, @1bar e 99,6°C ] =
= 2.116,0 kJ - 100kPa * [ ( 1 - 0,2476 ) * 1kg / ( 0,5904 kg m-3 ) + 0,2476 * 1kg / ( 958,63 kg m-3 ) ] =
= 1.988,5kJ
L = ( Pin + Pfin ) * [ ( 1 - FCfin ) * m / ρvap sat fin + FCfin * m / ρliq fin - ( 1 - FCin ) * m / ρvap sat fin + FCfin * m / ρliq fin ] / 2
Poichè lo stato iniziale è costituito solo da vapore, la frazione condensata iniziale è nulla e l'equazione generale sopra riportata si semplifica in
L = ( Pin + Pfin ) * [ ( 1 - FCfin ) * m / ρvap sat fin + FCfin * m / ρliq fin - m / ρvap sat fin ] / 2 =
= ( 1.000kPa + 100kPa ) * [ ( 1 - 0,2476 ) * 1kg / ( 0,5904 kg m-3 ) + 0,2476 * 1kg / ( 958,63 kg m-3 ) - 1kg / ( 5,1451 kg m-3 ) ] / 2 =
= 594,2kJ
Il lavoro risulta ovviamente identico alla variazione di energia interna
L = -ΔU = - ( Ufin - Uin ) = Uin - Ufin =
= 2.582,7kJ - 1.988,5kJ = 594,2kJ
Il diagramma P-V che segue rappresenta i punti relativi agli stati iniziale e finale della trasformazione e l'approssimazione lineare adottata per il calcolo del lavoro di volume. Il valore di quest'ultimo corrisponde a quello dell'area di colore verde.

Si segnala che l'esempio numerico proposto ha una funzione dimostrativa/didattica della metodologia ma non deve essere considerato la soluzione definitiva. In tal senso si anticipa che il metodo proposto è tanto più preciso quanto minore è la differenza di pressione fra lo stato iniziale e quello finale e quindi per migliorare l'attendibilità dei risultati è necessario suddividere l'espansione in più passaggi (step).
Nel prossimo post scopriremo che valutare un'espansione adiabatica del vapore saturo da 10bar a 1bar in un solo step come fatto nell'esempio genera una stima errata per eccesso sia sul lavoro (+73%) che sulla frazione condensata (+93%) e che per ottenere un risultato più realistico è indispensabile suddividere l'espansione in più step.
Il grafico P-T mostrato in quel frangente può essere utilizzato per stabilire se il vapore acqueo si trova nel suo stato di saturazione: il vapore è saturo quando la sua temperatura e la sua pressione sono quelle di un punto appartenente alla curva della tensione di vapore in funzione della temperatura.
Per comodità viene riportato di seguito il grafico citato.

Per quanto già visto, l'espansione adiabatica di un gas ideale provoca un abbassamento della sua pressione e della sua temperatura.
Il vapore saturo ha un comportamento similare in quanto pressione e temperatura diminuiscono nell'espansione adiabatica, ma presenta una differenza fondamentale: al processo di espansione adiabatica del vapore saturo si accompagna una condensazione parziale del vapore.
Questo fenomeno libera calore e fa in modo che la pressione e la temperatura diminuiscano meno rapidamente rispetto ad un'analoga espansione di un gas.
In questo post viene presentato un approccio numerico/sperimentale che permette di stabilire l'andamento della pressione e della frazione condensata in funzione del grado di espansione del vapore.
STATO INIZIALE
Lo stato di partenza da cui comincia l'espansione è noto ed è costituito da una certa quantità di vapore saturo a pressione e temperatura definiti (Piniziale e Tiniziale).
Le equazioni riportate di seguito sono valide per il caso più generale in cui siano presenti entrambe le fasi (liquido e vapore) e vengono poi riportate al caso specifico in cui la frazione condensata sia assente nello stato iniziale.
m = mvapore saturo iniziale + mliquido iniziale
mvapore saturo iniziale = ( 1 - Frazione condensatainiziale ) * m = ( 1 - FCin ) * m
mliquido iniziale = Frazione condensatainiziale * m = FCin * m
Hvapore saturo @Piniziale(Tiniziale) = Hvap sat in = TABULATO
ρvapore saturo @Piniziale(Tiniziale) = ρvap sat in = TABULATO
Hliquido @Piniziale(Tiniziale) = Hliq in = TABULATO
ρliquido @Piniziale(Tiniziale) = ρliq in = TABULATO
quindi l'entalpia e l'energia interna dello stato iniziale risultano essere
Hin = Hvap sat in * mvapore saturo iniziale + Hliq in * mliquido iniziale =
= Hvap sat in * m * ( 1 - FCin ) + Hliq in * m * FCin
Uin = Hin + Pin * Vin =
= Hin + Pin * ( mvapore saturo iniziale / ρvap sat in + mliquido iniziale / ρliq in ) =
= Hin + Pin * [ ( 1 - FCin ) * m / ρvap sat in + FCin * m / ρliq in ]
Nel caso in cui lo stato iniziale sia costituito solo da vapore, la frazione condensata è nulla e le equazioni generali riportate appena incontrate si semplificano in
Hin = Hvap sat in * m
Uin = Hin + Pin * Vin = Hin + P * m / ρvap sat in
STATO FINALE
Per effetto del processo di espansione adiabatica una parte del vapore si condensa. Il liquido formato si va ad aggiungere all'eventuale frazione condensata già presente nello stato iniziale. Lo stato finale può quindi essere rappresentato come segue.
m = mvapore saturo iniziale + mliquido finale
mvapore saturo finale = ( 1 - Frazione condensatafinale ) * m = ( 1 - FCfin ) * m
mliquido finale = Frazione condensatafinale * m = FCfin * m
Hvapore saturo @Pfinale(Tfinale) = Hvap sat fin = TABULATO
ρvapore saturo @Pfinale(Tfinale) = ρvap sat fin = TABULATO
Hliquido @Pfinale(Tfinale) = Hliq fin = TABULATO
ρliquido @Pfinale(Tfinale) = ρliq fin = TABULATO
quindi l'entalpia e l'energia interna dello stato finale diventano
Hfin = Hvap sat fin * m * ( 1 - FCfin) + Hliq fin * m * FCfin
Ufin = Hfin + Pfin * Vfin =
= Hfin + Pfin * ( mvap sat fin / ρvap sat fin + mliq fin / ρliq fin ) =
= Hfin + Pfin * [ ( 1 - FCfinale ) * m / ρvap sat fin + FCfin * m / ρliq fin ]
Poichè in un'espansione adiabatica vale la relazione
L = -ΔU = - ( Ufin - Uin ) = Uin - Ufin
conoscendo il valore del lavoro diventa possibile determinare l'ammontare della frazione condensata.
Dal punto di vista matematico è conveniente adottare l'approssimazione lineare che consiste nell'assumere la curva di trasformazione sul piano P-V uguale ad un segmento che congiunge lo stato iniziale a quello finale. In questo caso il lavoro di volume è l'area di un trapezio rettangolo in cui l'altezza è data dalla variazione di volume, la base maggiore dalla pressione iniziale e la base minore dalla pressione finale
L = ( Pin + Pfin ) * ( Vfin - Vin ) / 2 =
= ( Pin + Pfin ) * [ ( mvap sat fin / ρvap sat fin + mliq fin / ρliq fin ) - ( mvap sat in / ρvap sat in + mliq in / ρliq in ) ] / 2 =
= ( Pin + Pfin ) * [ ( 1 - FCfin ) * m / ρvap sat fin + FCfin * m / ρliq fin - ( 1 - FCin ) * m / ρvap sat in + FCin * m / ρliq in ] / 2
Unendo quest'ultima equazione alle precedenti e con alcuni passaggi algebrici è possibile ottenere l'equazione per calcolare la frazione condensata
Di seguito viene proposto un esempio in cui vengono applicate le equazioni discusse.
ESEMPIO NUMERICO
STATO INIZIALE: 1kg di vapore saturo a 10bar (179,9°C)
m = mvapore = 1kg
mliquido = 0kg (la fase liquida è assente)
FCin = 0
L'entalpia specifica e la densità tabulati risultano essere
Hvapore saturo, @10bar(179,9°C) = 2.777,1 kJ kg-1
ρvapore saturo, @10bar(179,9°C) = 5,1451 kg m-3
quindi l'entalpia e l'energia interna dello stato iniziale diventano
Hin = Hvapore saturo, @10bar(179,9°C) * m =
= 2.777,1 kJ kg-1 * 1kg =
= 2.777,1kJ
Uin = Hin - Pin * m / ρvapore saturo, @10bar(179,9°C) =
2.777,1 kJ kg-1 * 1kg - 1.000kPa * 1kg / ( 5,1451 kg m-3 ) =
= 2.777,1kJ - 194,4kJ =
= 2.582,7kJ
STATO FINALE: Vapore saturo a 1 bar (99,6°C) e liquido a 1 bar e 99,6°C per una massa complessiva pari a 1kg
Le entalpie specifiche e le densità tabulate risultano essere
Hvapore saturo, @1bar(99,6°C) = 2.674,9 kJ kg-1
ρvapore saturo, @1bar(99,6°C) = 0,5904 kg m-3
Hliquido, @1bar e 99,6°C = 417,50 kJ kg-1
ρliquido, @1bar e 99,6°C = 958,63 kg m-3
Applicando l'equazione riportata sopra per il calcolo della frazione condensata si ottiene
Frazione condensata finale = FCfin = 0,2476 (24,76%)
da cui a cascata è possibile calcolare tutti gli altri valori
Hfin = Hvap saturo, @1bar(99,6°C) * ( 1 - Frazione condensata ) * m + Hliquido, @1bar e 99,6°C * Frazione condensata * m =
= 2.674,9 kJ kg-1 * ( 1 - 0,2476 ) * 1kg + 417,50 kJ kg-1 * 0,2476 * 1kg =
= 2.116,0kJ
Ufin = Hfin - P * [ ( 1 - FCfin ) * m / ρvapore saturo, @1bar(99,6°C) + FCfinale * m / ρvapore saturo, @1bar e 99,6°C ] =
= 2.116,0 kJ - 100kPa * [ ( 1 - 0,2476 ) * 1kg / ( 0,5904 kg m-3 ) + 0,2476 * 1kg / ( 958,63 kg m-3 ) ] =
= 1.988,5kJ
L = ( Pin + Pfin ) * [ ( 1 - FCfin ) * m / ρvap sat fin + FCfin * m / ρliq fin - ( 1 - FCin ) * m / ρvap sat fin + FCfin * m / ρliq fin ] / 2
Poichè lo stato iniziale è costituito solo da vapore, la frazione condensata iniziale è nulla e l'equazione generale sopra riportata si semplifica in
L = ( Pin + Pfin ) * [ ( 1 - FCfin ) * m / ρvap sat fin + FCfin * m / ρliq fin - m / ρvap sat fin ] / 2 =
= ( 1.000kPa + 100kPa ) * [ ( 1 - 0,2476 ) * 1kg / ( 0,5904 kg m-3 ) + 0,2476 * 1kg / ( 958,63 kg m-3 ) - 1kg / ( 5,1451 kg m-3 ) ] / 2 =
= 594,2kJ
Il lavoro risulta ovviamente identico alla variazione di energia interna
L = -ΔU = - ( Ufin - Uin ) = Uin - Ufin =
= 2.582,7kJ - 1.988,5kJ = 594,2kJ
Il diagramma P-V che segue rappresenta i punti relativi agli stati iniziale e finale della trasformazione e l'approssimazione lineare adottata per il calcolo del lavoro di volume. Il valore di quest'ultimo corrisponde a quello dell'area di colore verde.

Si segnala che l'esempio numerico proposto ha una funzione dimostrativa/didattica della metodologia ma non deve essere considerato la soluzione definitiva. In tal senso si anticipa che il metodo proposto è tanto più preciso quanto minore è la differenza di pressione fra lo stato iniziale e quello finale e quindi per migliorare l'attendibilità dei risultati è necessario suddividere l'espansione in più passaggi (step).
Nel prossimo post scopriremo che valutare un'espansione adiabatica del vapore saturo da 10bar a 1bar in un solo step come fatto nell'esempio genera una stima errata per eccesso sia sul lavoro (+73%) che sulla frazione condensata (+93%) e che per ottenere un risultato più realistico è indispensabile suddividere l'espansione in più step.
Entalpia ed energia interna
Nei post precedenti è stato mostrato come valutare il calore scambiato sia nei processi di riscaldamento a pressione costante in assenza di transizioni di fase (per maggiori informazioni: "Gli scambi termici dell'acqua a pressione costante") sia nel processo di vaporizzazione (per maggiori informazioni: "Gli scambi termici nella vaporizzazione dell'acqua "). I calcoli coinvolti sono articolati, ma non complessi.
Una funzione di stato che permette di gestire e ricavare elegantemente le stesse informazioni è l'entalpia.
Il calore scambiato e la variazione di entalpia per una trasformazione in un sistema liquido-vapore sono legati fra loro in questo modo
Q = ΔH = Hfinale - Hiniziale
dove
Q è il calore scambiato espresso in J
ΔH è la variazione di entalpia espressa in J
Hfinale è l'entalpia dello stato finale espressa in J
Hiniziale è l'entalpia dello stato iniziale espressa in J
Come per altre grandezze fisiche, anche i valori di entalpia per i vari stati dell'acqua liquida e vapore sono facilmente reperibili in rete e in letteratura.
Un esempio aiuta a chiarire la potenzialità e la rapidità di calcolo offerti dall'utilizzo dell'entalpia.
Per determinare il calore scambiato per trasformare 1kg di acqua liquida a 1bar e 99,6°C in 1kg di vapore saturo alla pressione di 10bar (179,9°C) basta conoscere il valore dell'entalpia dello stato finale (1kg di vapore saturo a 10bar), quello dell'entalpia dello stato iniziale (1kg di acqua liquida a 1 bar e 99,6°C) e farne la differenza.
Hliquido @1bar e 99,6°C = 417,5 kJ kg-1
Hvapore saturo @10bar (179,9°C) = 2.777,1 kJ kg-1
Hiniziale = Hliquido @1bar e 99,6°C * m = 417,5 kJ kg-1 * 1kg = 417,5kJ
Hfinale = Hvapore saturo @10bar (179,9°C) * m = 2.777,1 kJ kg-1 * 1kg = 2.777,1kJ
Q = ΔH = Hfinale - Hiniziale = 2.777,1kJ - 417,5kJ = 2.359,6kJ
L'energia interna, simbolo U, è un'altra funzione di stato ed è legata all'entalpia dalla seguente equazione
U = H - P * V
dove
U è l'energia interna espressa in J
H è l'entalpia espressa in J
P è la pressione espressa in Pa
V è il volume espresso in m3
Tale funzione risulta di estrema utilità nella trattazione delle espansioni adiabatiche in quanto il lavoro di volume è vincolato alla variazione di energia interna dalla seguente relazione
L = -ΔU = - ( Ufinale - Uiniziale ) = Uiniziale - Ufinale
Mentre la trasformazione adiabatica dei gas ideali è rappresentabile da equazioni algebriche definite e il lavoro associato alla trasformazione è calcolabile in modo esatto (per ulteriori informazioni si rimanda al post dedicato alla trasformazione adiabatica), nel caso del vapore la situazione è notevolmente più complessa.
L'espansione adiabatica del vapore saturo è un argomento poco conosciuto, ma di notevole interesse sia dal punto di vista teorico che dal punto di vista applicativo.
Nel prossimo post vedremo che per riuscire a determinare cosa accade durante l'espansione adiabatica è necessario adottare un approccio numerico. L'uso delle funzioni di stato entalpia ed energia interna introdotte in questo post rende i calcoli più snelli e lineari.
Densità del vapore acqueo: considerazioni laterali
L'unità di misura standard della densità è kg/m3. Nonostante questa direttiva, in molteplici situazioni è comodo utilizzare suoi multipli e sottomultipli per migliorare la rappresentazione numerica del valore della densità. Per esempio nel caso dei liquidi e dei solidi sono molto utilizzati kg/dm3 e g/cm3.
Meno comune, ma estremamente utile per il confronto proposto nel post corrente, è l'unità di misura mol/m3. In questo caso, la massa viene sostituita dalla quantità di sostanza espressa in numero di moli. La quantità in moli e la massa sono vincolate fra loro dalla seguente relazione
n = m / M.M.
dove
n è la quantità di sostanza espressa in mol
m è la massa della sostanza espressa in g
M.M. è la massa molare della sostanza espressa in g mol-1
Il valore di M.M. per l'acqua è pari a 18,015 g mol-1 (spesso approssimato a 18 g mol-1).
Esprimendo la densità in mol/m3 è possibile il confronto diretto della densità del vapore con quella del gas ideale.
La seguente formula, che deriva direttamente dall'equazione di stato dei gas perfetti, permette di valutare la densità del gas ideale
ρgas ideale = n / V = P / ( R * T )
dove
ρgas ideale è la densità del gas ideale espressa in mol m-3
n è la quantità di gas espressa in moli
V è il volume espresso in m3
P è la pressione espressa in Pa
R è la costante dei gas perfetti e vale 8,314 J mol-1 K-1
T è la temperatura espressa in K
Nelle seguenti immagini sono stati graficati i valori della densità del gas ideale e dell'acqua in fase vapore. Le curve della fase vapore sono le stesse già viste nel post dedicato alla densità dell'acqua.


Come prima cosa si osservi che in tutti e tre i grafici i due andamenti sono coerenti in quanto entrambe le densità diminuiscono all'aumentare della temperatura con un andamento similare.
A 0,1Mpa (0,987atm) l'accordo è molto buono e i due valori di densità sono pressochè identici, ma già a 1Mpa (9,87atm) si osserva la comparsa di deviazioni e la differenza fra i due valori in prossimità della temperatura di vaporizzazione (180°C) diventa apprezzabile e quantificabile in un 10% di variazione.
A 10MPa (98,7atm) le deviazioni si amplificano ulteriormente.
E' importante notare che all'aumentare della temperatura, l'accordo fra i due grafici migliora sensibilmente e oltre i 700°C anche il vapore a 10MPa ritorna ad avere una densità indistinguibile da quella di un gas ideale.
Per quanto visto nel post, sebbene in alcune situazioni il vapore presenti forti somiglianze con il gas ideale estendere questa analogia senza criterio potrebbe portare a grossolani errori di valutazione.
La densità dell'acqua
La densità è una grandezza fisica fra le più conosciute ed è definita come il rapporto fra la massa di una sostanza e il volume da essa occupato
ρ = m / V
dove
ρ è la densità espressa in kg/m3
m è la massa espressa in kg
V è il volume espresso in m3
Meno comune, e usato solo in particolari settori, è il volume specifico (Vsp), che è definibile come l'inverso della densità
Vsp = 1 / ρ = V / m
Nelle tre immagini che seguono sono stati graficati i valori della densità dell'acqua in funzione della temperatura.


Nei tre diagrammi, l'acqua è in fase liquida nella parte sinistra del grafico, in fase vapore nella parte destra del grafico. La linea verticale nera indica la temperatura a cui avviene la transizione di fase.
Si noti la notevole variazione del valore della densità in concomitanza della transizione di fase liquido-vapore.
Parlando di volume specifico, passando dalla fase liquida alla fase vapore avviene un sensibile incremento di volume: a parità di massa, il vapore occupa un volume molto maggiore rispetto al liquido.
La grande diversità fra i valori della densità nelle due fasi comprime sull'asse delle ascisse (l'asse orizzontale) i valori della densità del vapore.
Per permettere di visualizzarne l'andamento è necessario cambiare la scale sulle ordinate (cioè della densità) e di seguito sono presentati i tre grafici relativi.


I grafici mostrano che la densità del vapore diminuisce all'aumentare della temperatura e la discesa è più rapida in prossimità della transizione di fase.
Confrontando le scale dei tre diagrammi si osserva che la densità dipende in modo approssimativamente lineare dalla pressione. A parità di temperatura, passando da 0,1MPa a 1MPa pressione e densità aumentano entrambe di 10 volte e lo stesso accade passando da 1MPa a 10MPa.
Un'ultima analisi estremamente interessante è quello proposta nell'immagine che segue.

Il grafico confronta l'andamento in temperatura della densità dell'acqua in fase liquida alle tre pressioni di riferimento 0,1MPa - 1MPa - 10MPa.
Rispetto al caso del vapore in cui densità e pressione risultano vincolate in modo approssimativamente lineare, nel caso della fase liquida non si osserva una variazione significativa (per lo meno alle temperature considerate).
Quanto sopra significa che nell'intervallo da 0°C a 311°C il liquido può essere ragionevolmente considerato incomprimibile.
La dipendenza della densità della fase liquida rispetto alla pressione e alla temperatura è un argomento che verrà ripreso dettagliatamente a tempo debito per spiegare il funzionamento del motore di Stirling a liquido di John Fox Jennens Malone.
Cp dell'acqua vaporizzata: considerazioni laterali
Nel post precedente sono stati discussi gli scambi termici dell'acqua a pressione costante. Riproponiamo di seguito il grafico relativo alla fase vapore.

Un confronto estremamente interessante è quello fra il vapore e i gas ideali.
Abbiamo già visto che il Cp di un gas ideale è indipendente dalla temperatura e dalla pressione e per il suo valore si distinguono tre casi limite
In un piano Cp-T (calore specifico contro temperatura), il Cp di un gas ideale è rappresentato da una linea orizzontale. L'immagine che segue è la stessa presentata all'inizio a cui sono stati aggiunti i valori relativi ai tre gas ideali per chiarire meglio la situazione.

Confrontando il Cp del vapore con quelli relativi ai gas ideali si riscontra un discreto accordo fra gas poliatomico e vapore a 0,1MPa nell'intervallo di temperatura compreso fra 100°C e 400°C.
Questo risultato non dovrebbe sorprendere più di tanto perchè in effetti l'acqua è una molecola triatomica (formata da due atomi di idrogeno e uno di ossigeno) e pertanto appartiene alla categoria poliatomica.
Si noti però che nel caso delle pressioni più elevate (1MPa e 10MPa) l'accordo non è altrettanto buono e quindi approssimare il vapore acqueo a un gas ideale poliatomico in tali situazioni genera grossolani errori di valutazione.

Un confronto estremamente interessante è quello fra il vapore e i gas ideali.
Abbiamo già visto che il Cp di un gas ideale è indipendente dalla temperatura e dalla pressione e per il suo valore si distinguono tre casi limite
| Tipo di gas | Cp [J mol-1 K-1] |
| Monoatomico | 5*R/2 = 20,785 |
| Biatomico | 7*R/2 = 29,099 |
| Poliatomico | 9*R/2 = 37,413 |
In un piano Cp-T (calore specifico contro temperatura), il Cp di un gas ideale è rappresentato da una linea orizzontale. L'immagine che segue è la stessa presentata all'inizio a cui sono stati aggiunti i valori relativi ai tre gas ideali per chiarire meglio la situazione.

Confrontando il Cp del vapore con quelli relativi ai gas ideali si riscontra un discreto accordo fra gas poliatomico e vapore a 0,1MPa nell'intervallo di temperatura compreso fra 100°C e 400°C.
Questo risultato non dovrebbe sorprendere più di tanto perchè in effetti l'acqua è una molecola triatomica (formata da due atomi di idrogeno e uno di ossigeno) e pertanto appartiene alla categoria poliatomica.
Si noti però che nel caso delle pressioni più elevate (1MPa e 10MPa) l'accordo non è altrettanto buono e quindi approssimare il vapore acqueo a un gas ideale poliatomico in tali situazioni genera grossolani errori di valutazione.
Gli scambi termici dell'acqua a pressione costante
Per variare la temperatura dell'acqua in fase liquida o in fase vapore è necessario scambiare calore con essa, prelevandone per abbassare la temperatura, fornendone per farla salire. In questo post vedremo come valutare l'entità dello scambio termico nel caso in cui la trasformazione avvenga in assenza di transizioni di fase (cioè in assenza di vaporizzazione nel caso di acqua liquida, in assenza di condensazione nel caso del vapore). Il processo di riscaldamento a pressione costante del vapore è altrimenti noto con il nome di surriscaldamento del vapore.
Per i processi di riscaldamento e raffreddamento di una sostanza a pressione costante la grandezza di riferimento è il calore specifico molare a pressione costante (Cp).
Esso è definito come la quantità di energia termica che bisogna fornire ad una mole della sostanza per farne variare la temperatura di un Kelvin in assenza di transizioni di fase. Il suo valore cambia con la temperatura e con la pressione di riferimento e inoltre dipende dalla sostanza considerata.
Nei 3 grafici che seguono sono rappresentati gli andamenti del Cp per l'acqua a 0,1MPa (100.000Pa = 0,987atm), 1MPa (1.000.000Pa = 9,87atm) e 10MPa (10.000.000Pa = 98,7atm).


Nelle tre figure è stata indicata la fase di esistenza dell'acqua (liquido e vapore) e la temperatura di ebollizione relativa alla pressione di riferimento del grafico:
99,63°C a 0,1MPa = 0,987atm
179,92°C a 1MPa = 9,87atm
311,03°C a 10MPa = 98,7atm
Al di sotto di tale temperatura esiste solo la fase liquida, al di sopra solo la fase vapore.
Il tratto di colore blu rappresenta l'andamento del Cp della fase liquida, il tratto di colore rosso quello della fase vapore.
Per quanto riguarda i primi due grafici (0,1MPa e 1 MPa) si noti che il valore di Cp diminuisce nel passaggio dalla fase liquida alla fase vapore e il suo valore risulta approssimativamente dimezzato.
Il comportamento del terzo grafico (cioè quello a 10MPa) invece discosta significativamente dai precedenti.
L'immagine che segue mette a confronto l'andamento relativo alla sola fase gas alle varie pressioni.

I grafici mostrano che il valore di Cp tende inizialmente a diminuire ma, dopo aver raggiunto un valore minimo, ulteriori incrementi di temperatura lo fanno aumentare.
Le tre curve mostrano inoltre che a parità di temperatura, il valore di Cp aumenta all'aumentare della pressione di riferimento. Si osservi però anche che all'aumentare della temperatura i tre andamenti tendono a coincidere. In altre parole, la dipendenza del valore di Cp dalla pressione di riferimento si riduce fino quasi ad annullarsi quando vengono raggiunte alte temperature (1000°C).
Il calore scambiato per variare la temperatura di una sostanza a pressione costante in assenza di transizioni di fase da un valore iniziale Tiniziale ad un valore finale Tfinale viene determinato valutando il seguente integrale

dove
Q è il calore scambiato espresso in J
Cp(T,P) è il calore specifico a pressione costante (che dipende dalla temperatura e dalla pressione) espresso in J mol-1 K-1
n è la quantità di sostanza (in fase liquida o in fase vapore) espressa in moli
T è la temperatura espressa in K
Poichè Cp(T,P) è una funzione complicata della temperatura conviene adottare il seguente approccio "numerico/sperimentale" per risolvere il calcolo.
Avendo a disposizione i valori di Cp relativi a ogni grado di temperatura compreso fra Tiniziale e Tfinale (dati sperimentali tabulati reperibili in letteratura per le varie pressioni) è possibile effettuare una valutazione approssimativa, ma molto attendibile, con la formula che segue
Q = Cpmedio * n * ( Tfinale - Tiniziale )
dove
Cpmedio è la media aritmetica di Cp nell'intervallo da Tiniziale a Tfinale
Prima di concludere il post ribadiamo ancora una volta che la relazione precedente è valida solo se nell'intervallo di temperatura su cui si effettua il calcolo non è compresa la temperatura di ebollizione (e naturalmente nemmeno quella di fusione) relativa alla pressione a cui avviene il processo (a livello grafico il punto in questione è rappresentato dalla discontinuità del valore di Cp).
In questo caso infatti avverrebbe una transizione di fase e il calore scambiato risulterebbe erroneamente e gravemente sottostimato.
Il modo più semplice per determinare il calore scambiato in tale situazione è dividere il calcolo in tre parti:
a) riscaldamento/raffreddamento da Tiniziale fino alla temperatura di ebollizione
b) vaporizzazione/condensazione della sostanza
c) riscaldamento/raffreddamento dalla temperatura di ebollizione fino a Tfinale
Mentre il calore scambiato in a) e in c) viene valutato con le modalità viste in questo post, per stabilire quello scambiato in b) si rimanda a quanto già scritto sulla vaporizzazione dell'acqua.
Iscriviti a:
Post (Atom)
I più letti dell'ultimo periodo
-
 Un gas compie una trasformazione adiabatica quando fa o subisce lavoro di volume senza scambiare calore con l'esterno. Quando un gas co...
-
 Per analizzare i processi di espansione adiabatica del vapore, invece dell' approccio numerico , è possibile adottarne uno di tipo grafi...
-
La teoria cinetica dei gas permette di definire la relazione esistente fra la temperatura T di un gas monoatomico ideale e l’energia cineti...
-
 Il ciclo di Stirling è un ciclo composto da due trasformazioni isoterme e da due trasformazioni isocore in presenza di rigenerazione termica...
